NOTIZIA IN BREVE
Le varianti strutturali sono grandi modifiche del DNA, come inserzioni, delezioni e inversioni, spesso difficili da riconoscere usando un solo genoma di riferimento.
SVPG usa un pangenoma rappresentato come grafo e due modalità di analisi per distinguere varianti comuni e varianti specifiche di una persona.
Nei test riportati, ha migliorato la rilevazione di varianti rare e somatiche e ha accelerato quasi dieci volte l'aggiunta di 20 nuovi genomi al grafo rispetto al metodo di confronto.
PERCHÉ CONTA
Il genoma di riferimento unico semplifica il confronto fra campioni, ma può nascondere regioni che cambiano molto fra individui. Le varianti strutturali possono influire su geni e malattie senza essere facili da ricostruire da brevi frammenti di sequenza.
Un grafo che contiene più versioni di queste regioni può aiutare la ricerca genetica e oncologica a distinguere meglio cambiamenti personali da differenze già comuni nella popolazione.
CHE COSA È ORA POSSIBILE
Before: incomplete representation and slower graph rebuilds constrained long-read variation studies. Now: genome graph-aware calling and nearly tenfold faster augmentation were measured on the studied data.
COSA LO HA RESO POSSIBILE
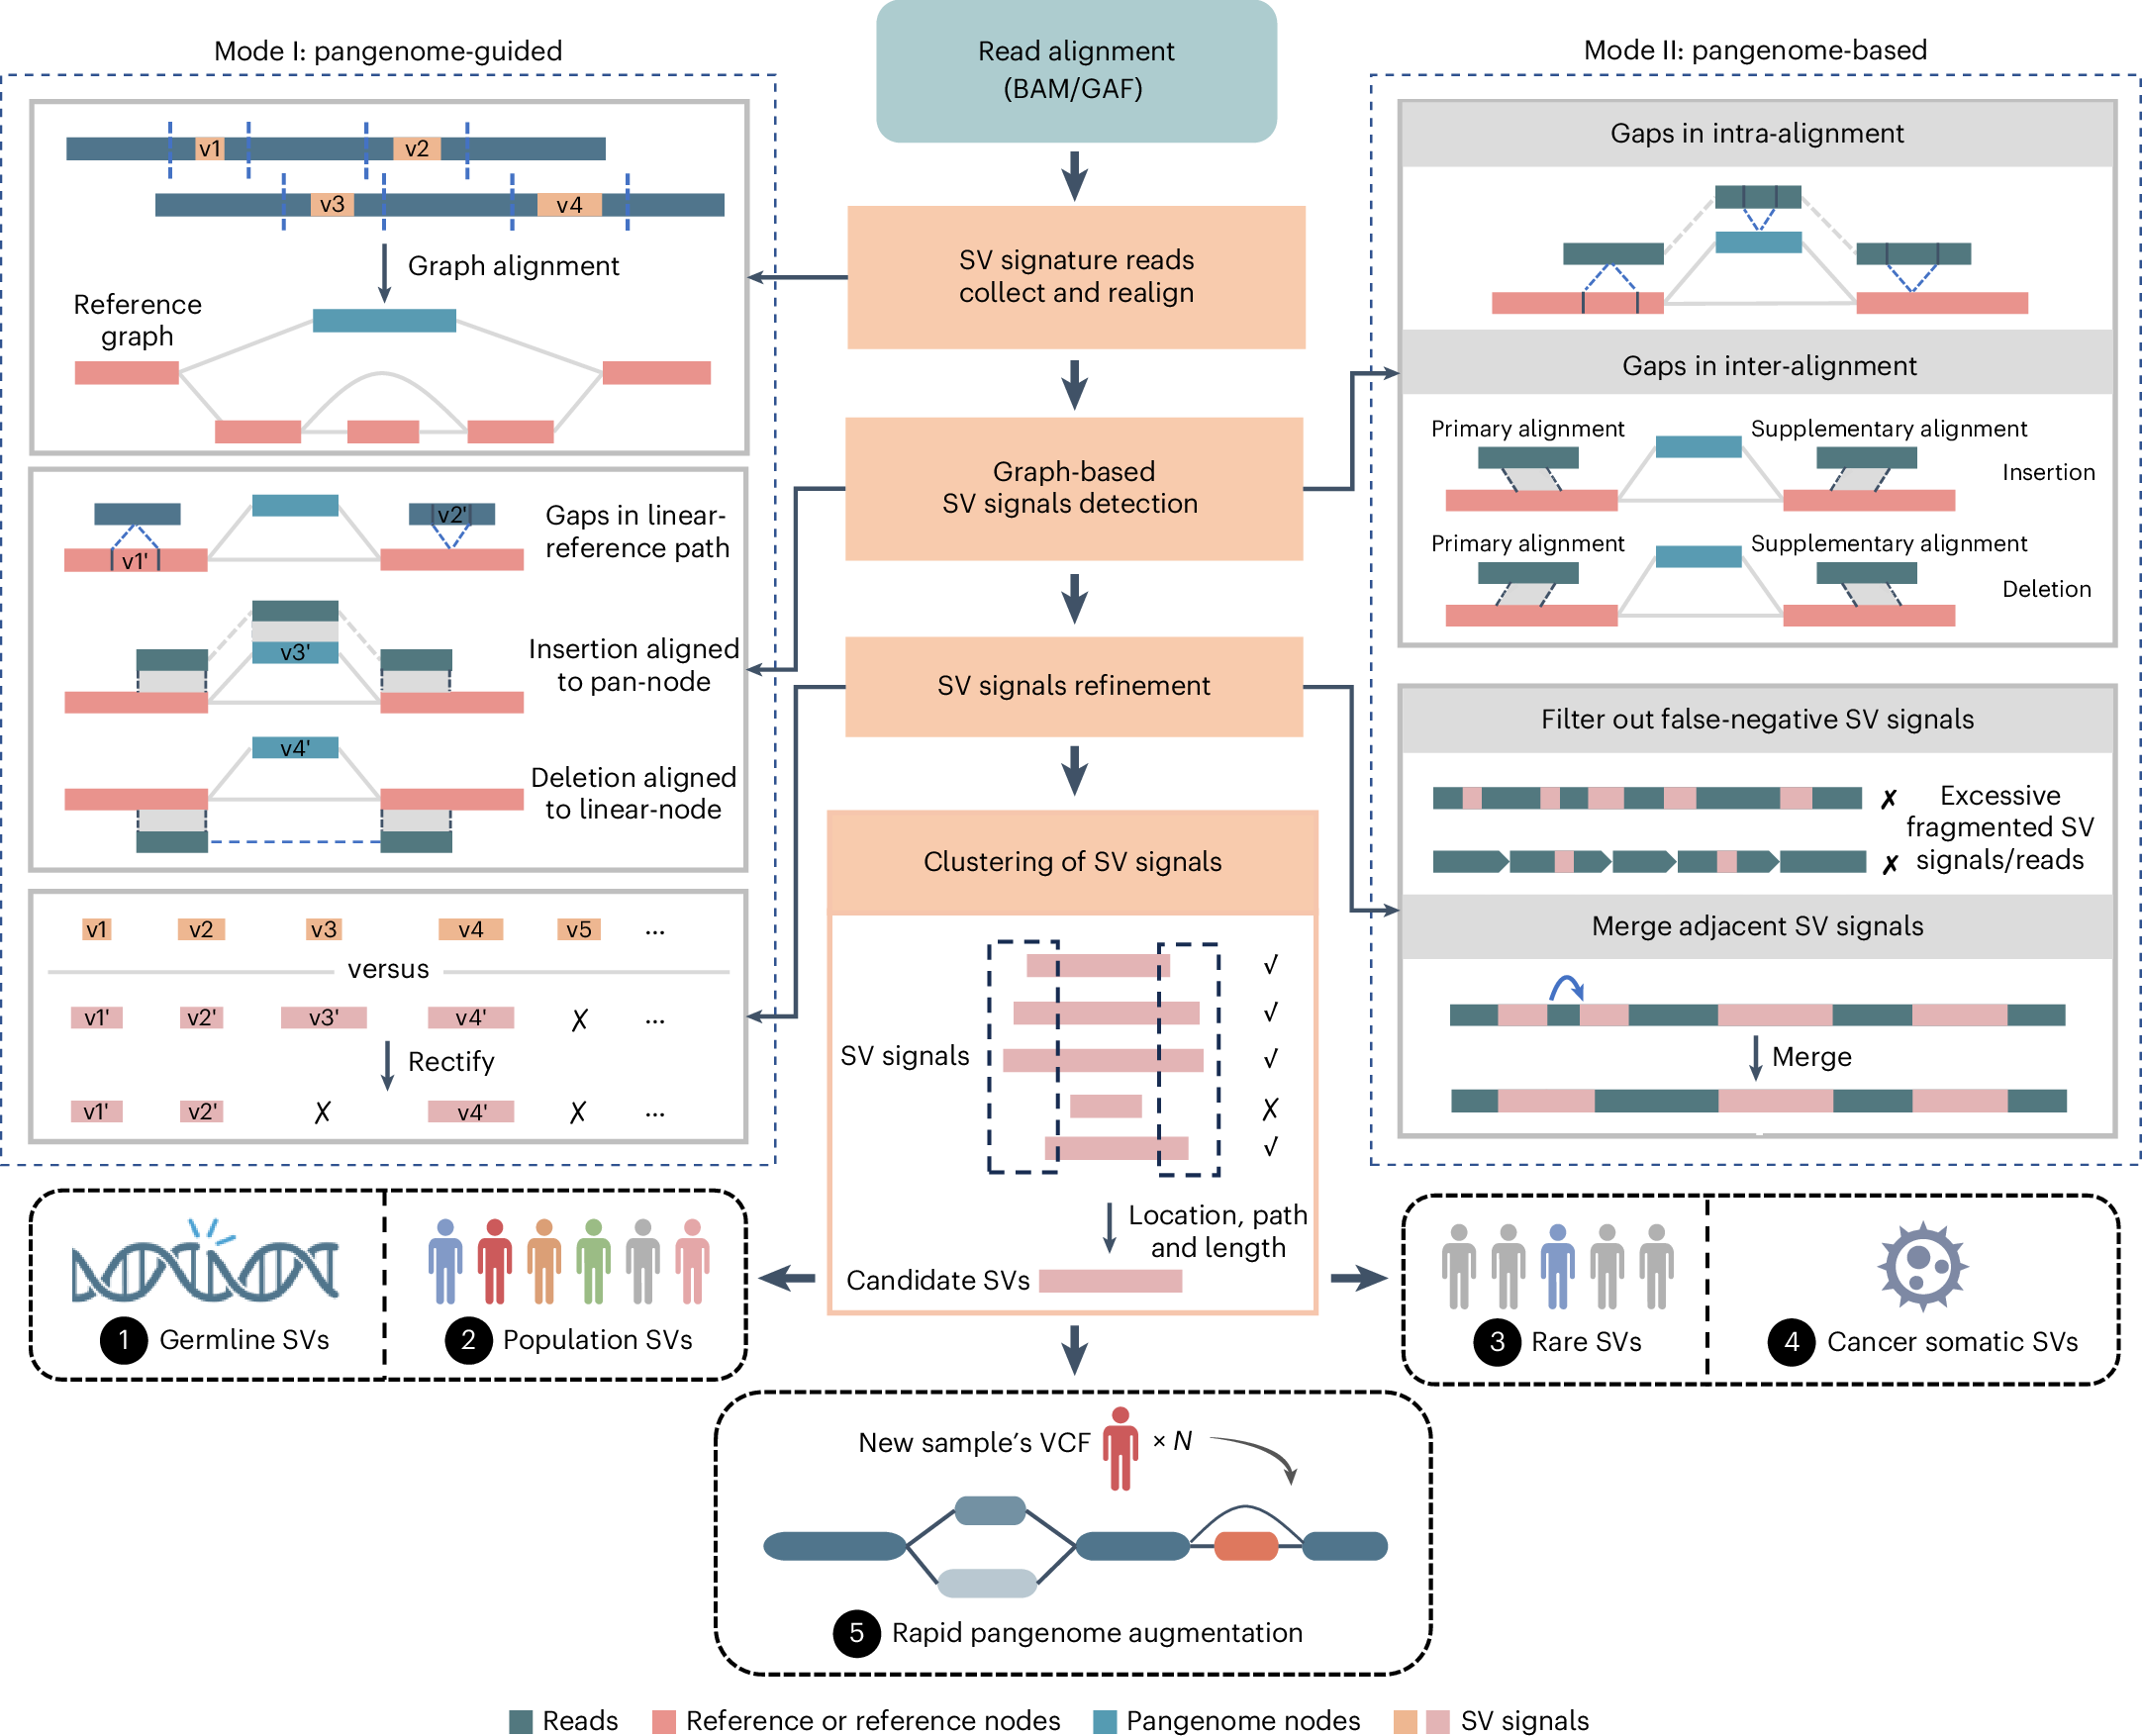
Le tecnologie di sequenziamento a lettura lunga possono attraversare regioni più estese del DNA. SVPG allinea questi dati a percorsi del pangenoma, riconoscendo salti, inserzioni e riorganizzazioni.
La prima modalità sfrutta il grafo per correggere e filtrare segnali di varianti; la seconda lavora direttamente sui percorsi per individuare cambiamenti non presenti nel riferimento esistente.
LA STORIA
Per molti anni, cercare una grande variazione nel DNA significava confrontare un campione con un singolo genoma umano di riferimento. Il problema è che quel riferimento non rappresenta tutte le forme possibili delle regioni più complesse. Un gruppo di ricercatori ha costruito SVPG per usare invece un pangenoma, un grafo che descrive molte sequenze alternative. Il metodo, pubblicato su Nature Methods il 21 settembre 2026, ha migliorato la rilevazione di varianti strutturali in dati di sequenziamento e ha reso più veloce aggiornare il grafo con nuovi individui.
Le varianti strutturali sono cambiamenti del DNA più lunghi di 50 basi: possono essere cancellazioni, inserzioni, inversioni o duplicazioni. Alcuni sono comuni, altri specifici di un individuo o acquisiti da cellule tumorali. I programmi basati su un riferimento lineare possono scambiare una forma naturale del genoma per un'anomalia, oppure non vedere cambiamenti in regioni molto ripetitive. L'idea di SVPG è usare la struttura del pangenoma per interpretare meglio ogni segnale presente nelle letture lunghe.
Il software include due strategie. La modalità guidata dal pangenoma parte da potenziali varianti individuate rispetto al genoma lineare e ne ricalcola il supporto sul grafo, migliorando la posizione del punto in cui il DNA cambia. La modalità basata direttamente sul pangenoma analizza i percorsi delle letture e cerca varianti che non erano state incluse nel riferimento. Secondo gli autori, questo approccio ha ridotto falsi positivi e migliorato la capacità di riconoscere varianti rare, comprese alterazioni somatiche in dati associati al cancro.
Il gruppo ha eseguito confronti con diversi programmi per varianti strutturali usando dati a lettura lunga ottenuti con tecnologie Oxford Nanopore e PacBio e i riferimenti di alta confidenza Genome in a Bottle. Le prove includevano diversi livelli di copertura, regioni genomiche complesse e campioni di natura differente. Nei benchmark descritti SVPG ha ottenuto risultati complessivamente migliori dei confronti selezionati. Non significa che abbia scoperto automaticamente una nuova mutazione causale o che ogni chiamata sia stata confermata con un test clinico indipendente.
Una seconda capacità riguarda l'aggiornamento del riferimento. Aggiungere nuovi campioni a un pangenoma può richiedere molte operazioni di assemblaggio e riallineamento. SVPG riutilizza le varianti individuate e le integra nel grafo, riducendo il tempo di elaborazione di quasi un fattore dieci in una prova con 20 genomi. È un guadagno ingegneristico concreto e misurabile nella procedura studiata. L'utilizzo per diagnosi di malattie rare o scelte terapeutiche personalizzate resta invece un obiettivo da verificare separatamente su coorti cliniche e pipeline indipendenti.
COSA SAPPIAMO
I test hanno confrontato SVPG con diversi caller di varianti su letture lunghe e sequenze di riferimento Genome in a Bottle. [1]
Gli autori segnalano miglioramenti nella chiamata di varianti rare e somatiche, incluse varianti associate ai tumori.
L'aggiunta di 20 campioni a un grafo pangenomico è stata quasi dieci volte più rapida nel confronto riportato.
COSA NON SAPPIAMO
La generalizzazione a tutte le popolazioni e alle nuove tecnologie di sequenziamento resta da verificare.
I benchmark non dimostrano che le varianti identificate siano clinicamente causali.
Non è stato osservato un miglioramento di diagnosi o terapie nei pazienti grazie all'uso del software.
COSA SUCCEDE ORA
Confrontare SVPG in altri laboratori e con pangenomi più ampi e rappresentativi.
Validare singole varianti di potenziale interesse clinico con tecniche indipendenti.
Misurare costi e benefici del metodo nelle pipeline genomiche reali.
TRACCIA DELLE FONTI
SVPG ha aggiornato un pangenoma con 20 campioni quasi dieci volte più rapidamente.
Nel confronto studiato SVPG ha migliorato l'individuazione di varianti rare e somatiche.
Lo studio valida elaborazioni genomiche, non un beneficio clinico nei pazienti.
FONTI
- SVPG: a pangenome-based structural variant detection approach and rapid augmentation of pangenome graphs with new samplesApri fonte
- SVPG: a pangenome-based structural variant detection approach and rapid augmentation of pangenome graphs with new samplesApri fonte
PROVE ATTUALI
STUDIO PEER-REVIEWED
COSA CAMBIEREBBE QUESTO?
- Benchmark indipendenti potrebbero chiarire in quali regioni SVPG ha un vantaggio reale.
- La verifica sperimentale delle varianti rare ne rafforzerebbe l'affidabilità biologica.
- Studi clinici potrebbero stabilire un contributo alla diagnosi.